内向整流钾通道7.1(inward rectifier K⁺ channel Kir7.1,Kir7.1)由KCNJ13基因编码,属于内向整流钾通道(inwardly rectifying potassium channel,Kir)家族。2026年,Kir7.1研究在结构解析与精准治疗两端持续推进:多状态冷冻电镜揭示了磷脂酰肌醇-4,5-二磷酸(PIP₂)、胆固醇和甾体对通道构象的调节;针对KCNJ13 L144P变异的先导编辑(prime editing)实现了功能恢复;反密码子工程化转运RNA(ACE-tRNA)则在W53X模型中实现翻译通读并改善动物模型的视网膜电图(ERG)表现[1–3]。同期结构研究还进一步解释了R162W致病机制和ML418的孔道阻断模式[5,10]。这些进展使Kir7.1成为连接视网膜稳态、结构生物学和精准治疗的重要离子通道靶点。
1、Kir7.1与内向整流钾通道家族
Kir家族成员共享相似的基本拓扑结构,但在组织分布、门控方式和生理功能上存在明显差异。例如,Kir2.x属于经典强内向整流通道,主要参与静息膜电位维持;Kir3.x又称G蛋白门控内向整流钾通道(GIRK),主要受G蛋白偶联受体(GPCR)信号调控;Kir6.x则与磺酰脲受体(SUR)亚基组成ATP敏感性钾通道(KATP),将细胞代谢状态与膜兴奋性联系起来[12,14]。从家族布局看,Kir1.1(KCNJ1编码)、GIRK1/Kir3.1(KCNJ3编码)、Kir2.3(KCNJ4编码)和Kir7.1分别代表不同Kir亚家族,也体现了Kir通道在肾脏离子转运、GPCR信号调控、膜电位维持和视网膜稳态等方面的功能分化。
Kir7.1属于Kir7亚家族,是Kir家族中序列和药理特征较为独特的成员。综述资料显示,Kir7.1与Kir4.1/Kir4.2等成员的序列相似性约为50%,并具有极低的单通道电导、较弱的内向整流以及特殊的胞外K⁺依赖性[13,14]。这些特征与其在上皮离子运输,尤其是视网膜色素上皮(RPE)中的功能密切相关。
2、Kir7.1的结构
Kir7.1具有Kir家族典型的两次跨膜拓扑结构。每个亚基包含两段跨膜α螺旋M1和M2:M1经胞外环(extracellular turret loop)连接孔螺旋(pore helix),随后通过选择性滤器(selectivity filter,¹¹⁹TIGYGYT¹²⁴)再连接M2;N端和C端均位于胞质侧。4个Kir7.1亚基围绕中央离子通道孔组装形成同源四聚体[5]。2026年的冷冻电镜研究进一步解析了内螺旋门(inner helix gate)和G环门(G-loop gate)等门控区域:前者位于M2胞质端、与缬氨酸157(Val157)相关;后者并非独立结构,而是C端胞质结构域中的环状门控区域,狭窄位点主要位于异亮氨酸281(Ile281)附近[1]。此外,Kir7.1特征性的甲硫氨酸125(Met125)无法像多数Kir通道中的精氨酸(Arg)那样与谷氨酸115(Glu115)形成典型盐桥,使选择性滤器邻近区域更为宽松,被认为与Kir7.1的Cs⁺通透特征有关[1]。L114P则位于M1与M2之间的孔形成区,可显著损害通道功能,并与常染色体显性雪花样玻璃体视网膜变性相关[11]。
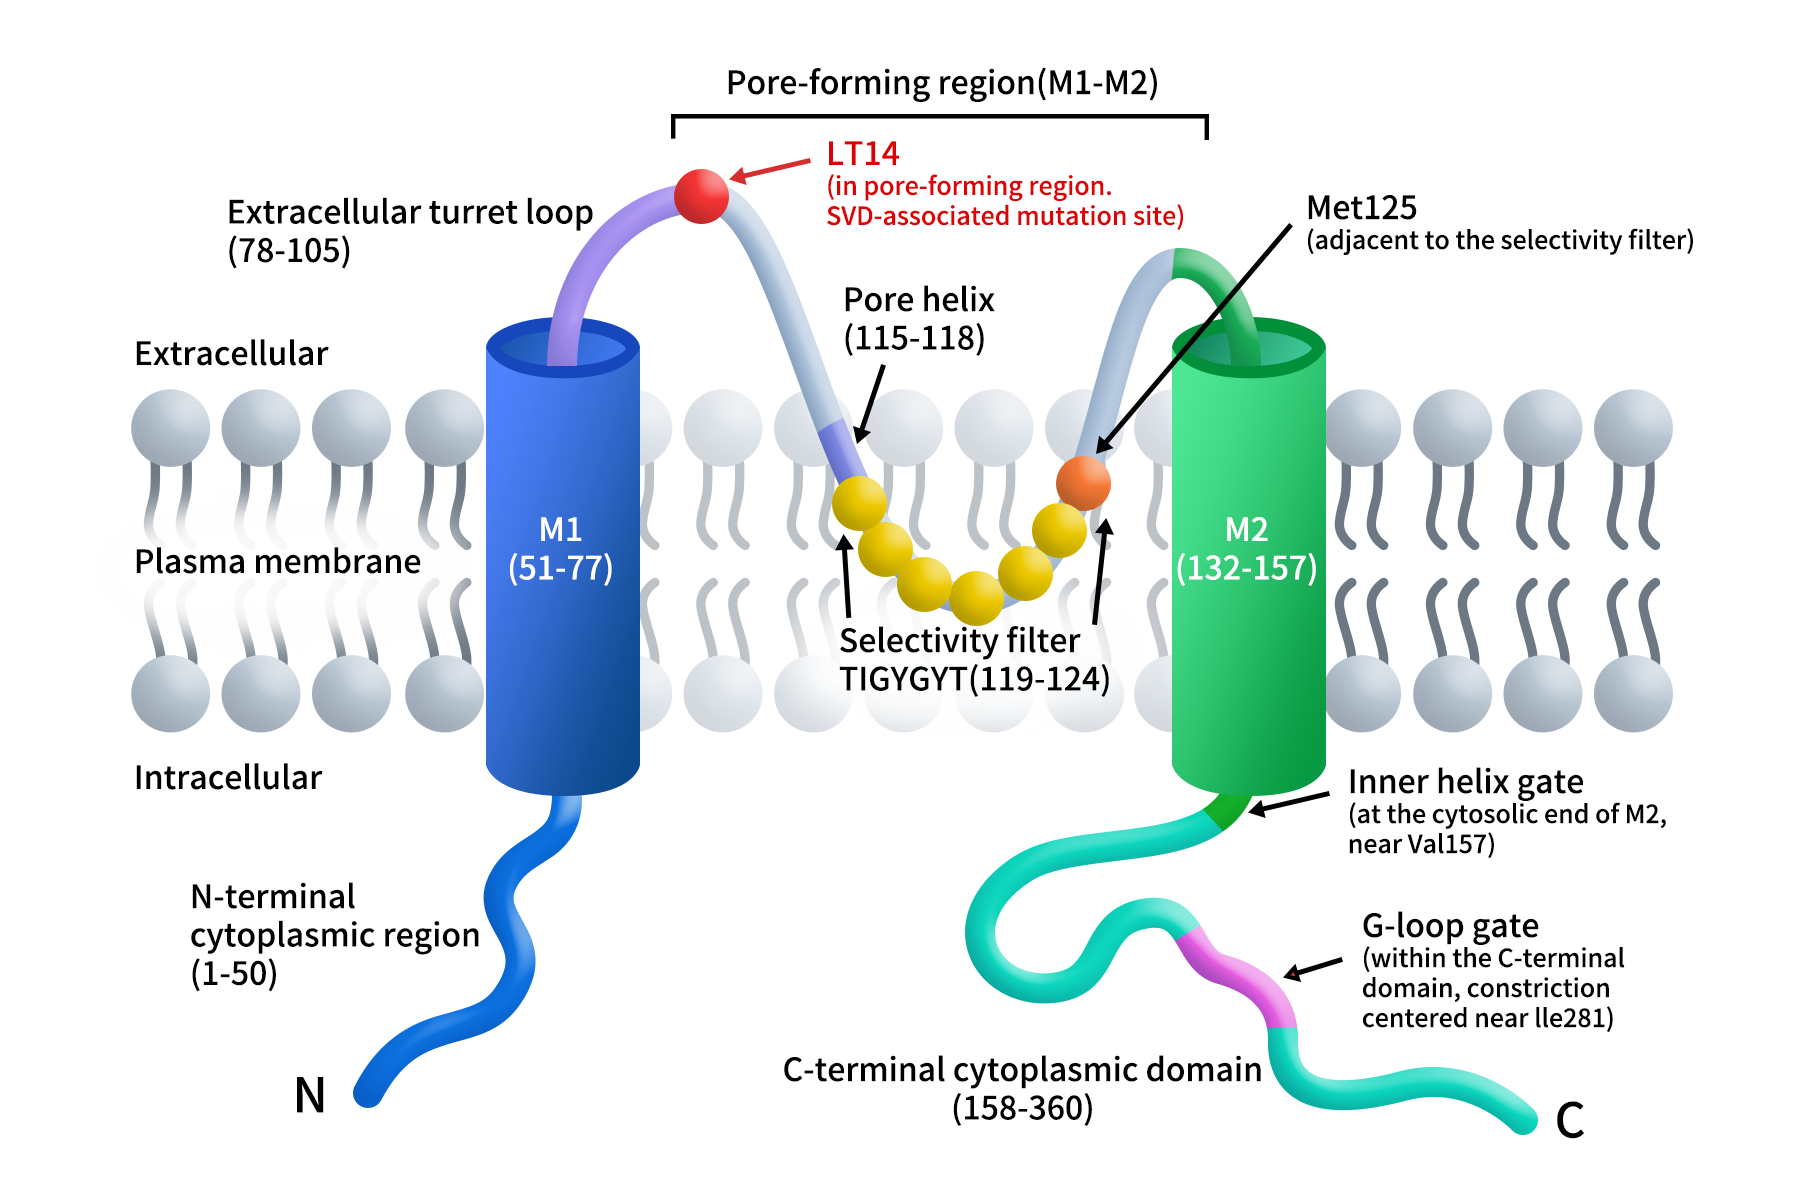
Figure 1. The structure of Kir7.1/KCNJ13
这些结构信息也为疾病变异和小分子作用机制提供了直接依据。2026年研究显示,R162W中的色氨酸(Trp)侧链可向中央孔道重新取向并阻碍K⁺通过;在R162Q变体背景下,ML418则结合于选择性滤器下方的中央孔腔,并伴随跨膜区和胞质结构域构象重排[5,10]。相关疾病与药物研究将在后文展开。
3、Kir7.1的分布与生理功能
Kir7.1在多种组织中表达,包括RPE、脑、小肠、甲状腺及其他上皮组织,其中研究最充分的是RPE。Kir7.1在天然人RPE顶端膜高度富集,参与视网膜下腔K⁺稳态、跨上皮离子和液体转运以及膜电位维持[4,12,13]。患者来源和干细胞来源RPE模型还显示,Kir7.1功能异常可伴随光感受器外节吞噬能力下降,提示其作用不仅限于K⁺传导,还与RPE成熟及光感受器支持功能有关[13]。
在中枢神经系统中,Kir7.1还可能参与下丘脑黑皮质素4受体(MC4R)相关信号,并与能量稳态和摄食行为有关。2026年的研究进一步支持Kir7.1与MC4R在细胞膜上的紧密物理和功能关联,但仍不能完全排除其他中间信号分子的参与[5]。
4、Kir7.1的作用机制
在RPE中,Kir7.1的核心作用是参与视网膜下腔K⁺微环境的动态缓冲。
光照后,光感受器外节的环核苷酸门控通道(CNG channel)关闭,视网膜下腔K⁺浓度可由约5 mM降至约2 mM。Kir7.1具有特殊的胞外K⁺依赖性:胞外K⁺降低时,其有效K⁺电导反而增加,有利于RPE维持局部离子环境和膜电位。Kir7.1还与Na⁺/K⁺-ATP酶(Na⁺/K⁺-ATPase)及Na⁺-K⁺-2Cl⁻同向转运体(NKCC)共同构成RPE顶端膜的重要离子循环体系,支持离子、液体和代谢物的跨上皮转运[4,12]。
Kir7.1的门控还受到膜脂和甾体调控。PIP₂可结合Kir家族保守的胞质侧位点并参与胞质结构域构象转换;内源性胆固醇可稳定较不活跃的构象。孕酮和脱氢表雄酮等甾体能够增强Kir7.1活性,其中PIP₂可进一步增强孕酮介导的通道激活,但并非甾体激活的绝对必要条件[1]。
在神经系统中,MC4R可能通过不同于经典G蛋白信号的方式调节Kir7.1。既往研究显示,α-黑素细胞刺激素(α-MSH)可促进通道关闭并使MC4R神经元去极化,而刺鼠相关蛋白(AgRP)可促进通道开放并使神经元超极化[7]。2026年的NanoBiT蛋白互作分析及受体-通道融合蛋白实验进一步支持MC4R与Kir7.1形成物理和功能关联,但其完整分子机制仍有待阐明[5]。
5、Kir7.1与遗传性视网膜疾病
Kir7.1目前最明确的疾病关联集中在遗传性视网膜变性,包括Leber先天性黑矇16型(Leber congenital amaurosis type 16,LCA16)、雪花样玻璃体视网膜变性(snowflake vitreoretinal degeneration,SVD)以及部分视网膜色素变性(retinitis pigmentosa,RP)。
LCA16通常由KCNJ13双等位基因功能缺失变异引起,属于常染色体隐性遗传。患者可在婴幼儿期出现明显视力损害、眼球震颤及ERG严重异常。其病理基础是Kir7.1功能下降或缺失导致RPE离子稳态和相关细胞功能受损,继而影响光感受器长期存活[4,13]。
SVD则主要与显性KCNJ13变异相关。R162W和2026年报道的L114P均可产生显性负效应型功能缺失;R162W的结构研究显示其可直接阻碍K⁺通路[10,11]。与之相邻的R162Q则与较轻的成人起病RP相关,并呈现功能获得表型[5]。这些结果表明,不同KCNJ13变异可通过不同的结构和门控机制产生差异明显的临床表型。
6、Kir7.1相关精准治疗与药物研究进展
Kir7.1相关研发可分为两类:一类面向LCA16等功能缺失性疾病,通过基因增补、基因编辑或无义突变翻译通读恢复Kir7.1功能;另一类是直接作用于Kir7.1孔道的小分子,目前主要用于药理机制研究和其他潜在适应症探索。
6.1 腺相关病毒基因增补:HUB-101
HUB-101由Hubble Therapeutics开发,采用腺相关病毒(AAV)向RPE递送正常KCNJ13编码序列,属于基因增补策略。前期研究已在患者来源人诱导多能干细胞来源RPE(hiPSC-RPE)及动物模型中显示功能恢复。HUB-101已获得美国食品药品监督管理局的罕见儿科疾病资格认定和孤儿药资格认定),并进入GMP级载体生产和临床转化准备阶段;截至2026年9月,公开管线仍将其列为临床前项目,尚未见已启动人体注册临床试验[15,16]。
6.2 基因编辑:从碱基编辑到先导编辑
基因编辑路线旨在直接纠正KCNJ13致病变异。2023年研究利用二氧化硅纳米胶囊(SNC)递送腺嘌呤碱基编辑器8e(ABE8e)mRNA和单向导RNA(single-guide RNA,sgRNA),纠正W53X变异,并在患者来源hiPSC-RPE和LCA16小鼠模型中恢复Kir7.1功能[8]。2026年,针对L144P变异的研究显示,胞嘧啶碱基编辑(CBE)虽可获得较高编辑效率,但旁观者编辑(bystander editing)限制功能恢复;先导编辑约获得20%的目标编辑,并在约28%的检测细胞中恢复Kir7.1电流[2]。同年研究还提示,优化脂质纳米颗粒(LNP)递送效率是进一步转化的重要方向[17]。
6.3 无义突变翻译通读:从小分子到工程化转运RNA
对于W53X、R166X等无义变异,可通过翻译通读越过提前终止密码子,恢复全长Kir7.1表达。早期的NB84(后称ELX-03)及ELX-01在W53X细胞模型中显示了功能恢复潜力,但未形成持续推进的LCA16临床项目。2026年,反密码子工程化转运RNA(ACE-tRNA)进一步实现了更具序列特异性的通读:ACE-tRNA^Trp.UAG可识别W53X对应的UAG终止密码子,在患者来源hiPSC-RPE和LCA16小鼠模型中恢复Kir7.1功能并改善ERG表现[3]。
6.4 Kir7.1直接小分子抑制剂:药理工具与结构导向研究
除功能恢复型治疗外,Kir7.1也已有多种直接孔道抑制剂。VU590是较早的Kir7.1药理工具;随后范德堡大学通过筛选获得VU714,并优化得到选择性更高的ML418,其Kir7.1半数抑制浓度(IC₅₀)约为0.31 μM[9,19]。2026年冷冻电镜进一步解析了ML418在中央孔腔中的结合模式,使相关研究进入结构指导的药物设计阶段[5]。此外,MRT00200769等筛选化合物也曾用于验证Kir7.1的药理可调控性,但目前这些小分子主要仍是研究工具,并非LCA16的临床候选治疗药物[18]。
7、缔码生物Kir7.1全长蛋白助力药物研发
Kir7.1的研究难点主要来自其膜蛋白属性和构象依赖性:功能性通道需要四聚体正确组装,选择性滤器和门控区域之间存在构象耦联,同时膜脂环境也会影响通道状态[1,5]。因此,在抗体筛选、配体结合和药物发现中,仅使用线性肽段或脱离膜环境的蛋白往往难以完整呈现其天然样构象。
缔码生物依托自研膜蛋白表达平台,将全长Kir7.1嵌入脂质纳米盘(Nanodisc)的磷脂双层环境,在水相体系中尽可能保持其完整跨膜结构和天然样构象。相比短肽或局部片段,全长Kir7.1 Nanodisc膜蛋白更适合用于天然构象抗体筛选、结合活性验证、配体研究以及结构指导的药物发现。
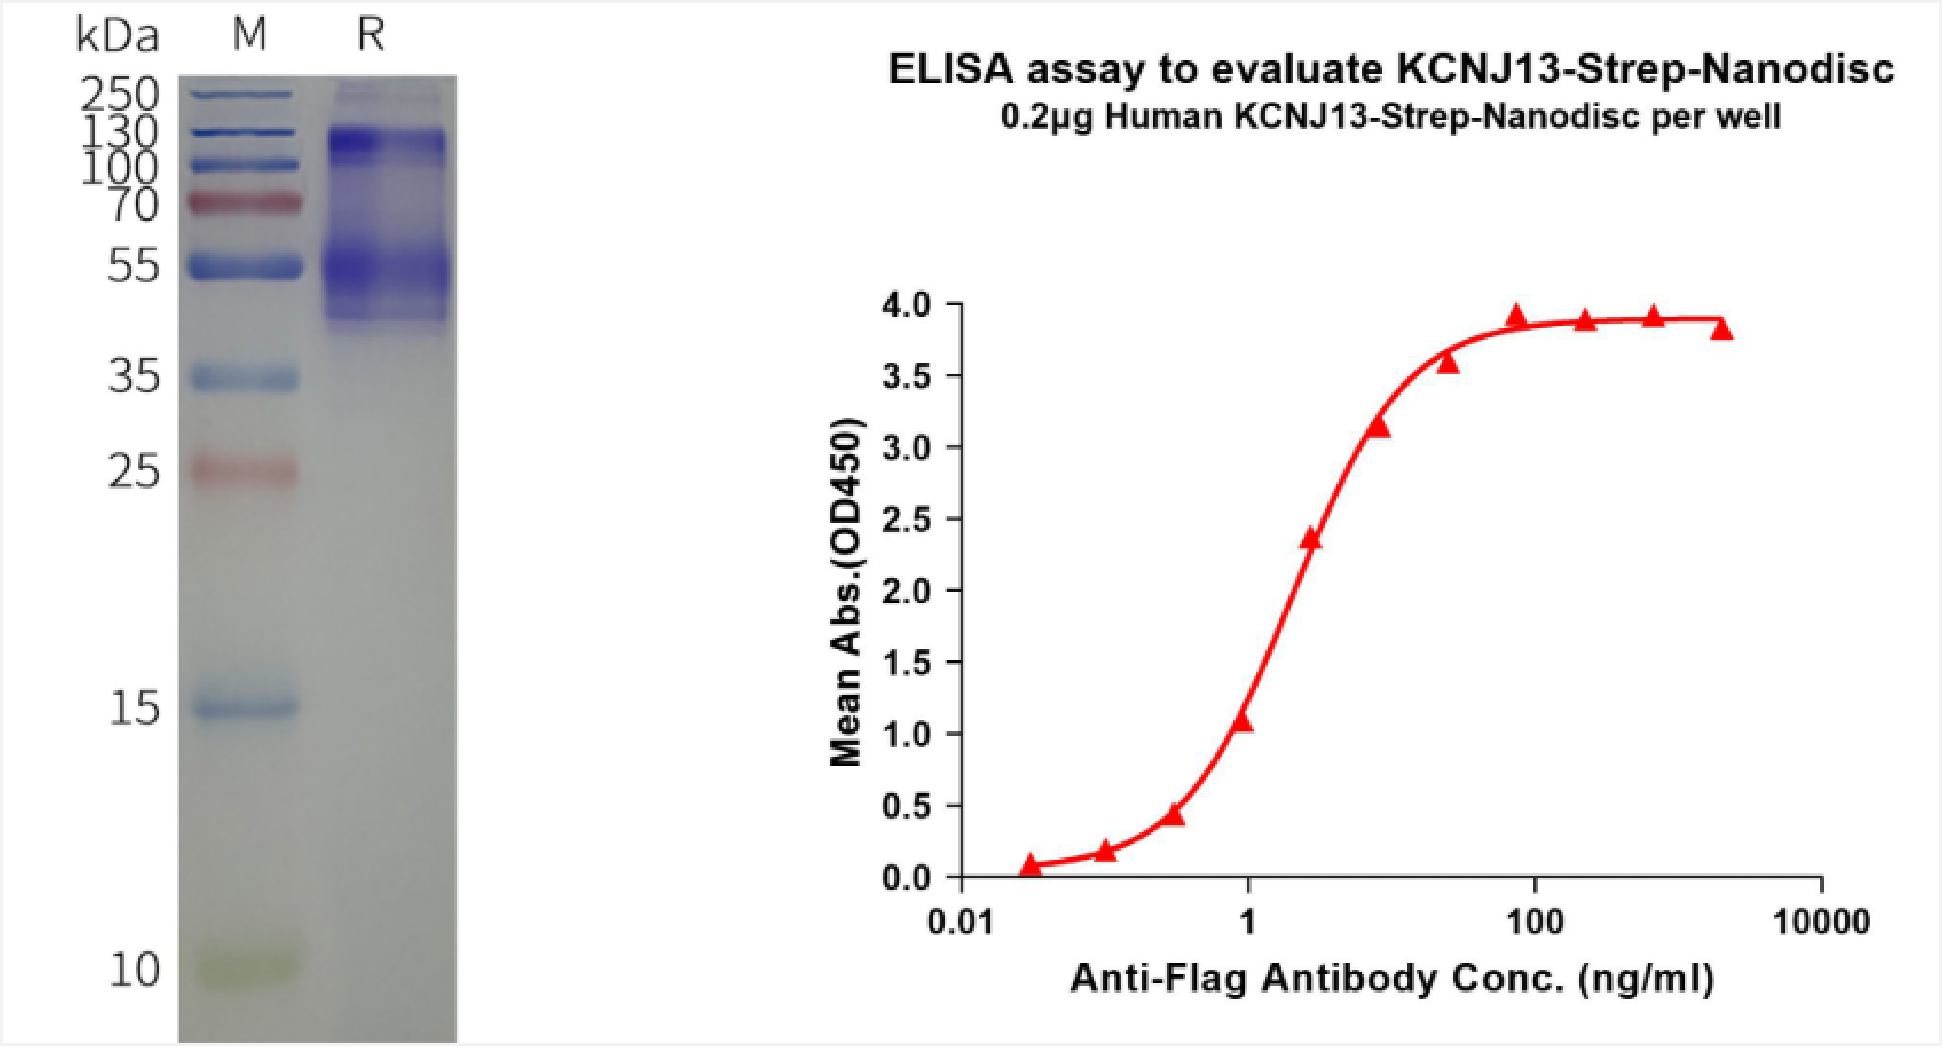
Human KCNJ13-Strep full length protein-synthetic nanodisc (FLP120520)
相关产品:
|
Target |
Cat.No. |
Product name |
|
KCNJ1 |
Human KCNJ1-Strep full length protein-synthetic nanodisc |
|
|
KCNJ3 |
Human KCNJ3-Strep full length protein-synthetic nanodisc |
|
|
KCNJ4 |
Human KCNJ4-Strep full length protein-synthetic nanodisc |
|
|
KCNJ13 |
Human KCNJ13-Strep full length protein-synthetic nanodisc |
参考文献
-
- Niu Q, Vu S, Xu Y, et al. Bioactive lipid-mediated structural and functional regulation of the essential human potassium channel Kir7.1. Nature Communications. 2026;17:2764.
- Kabra M, Moosajee M, Navarrete A, et al. Synonymous editing alters ion channel function, favoring prime editing for retinal disease correction. International Journal of Biological Sciences. 2026;22(9):4670–4690.
- Shahi PK, Akyuz E, Gissot L, et al. Engineered tRNA reduces vision loss in a mouse model of Leber congenital amaurosis. Signal Transduction and Targeted Therapy. 2026;11:225.
- Kumar M, Pattnaik BR. Focus on Kir7.1: physiology and channelopathy. Channels (Austin). 2014;8(6):488–495.
- Peisley A, Hernandez CC, Dahir NS, et al. Structural and functional studies of inward rectifier Kir7.1 and its regulation by the Melanocortin-4 receptor. Nature Communications. 2026;17:9131.
- NCBI Gene. KCNJ13 potassium inwardly rectifying channel subfamily J member 13. Gene ID: 3769.
- Ghamari-Langroudi M, Digby GJ, Sebag JA, et al. G-protein-independent coupling of MC4R to Kir7.1 in hypothalamic neurons. Nature. 2015;520:94–98.
- Kabra M, Shahi PK, Wang Y, et al. Nonviral base editing of KCNJ13 mutation preserves vision in a model of inherited retinal channelopathy. Journal of Clinical Investigation. 2023;133(19):e171356.
- Raphemot R, Swale DR, Dadi PK, et al. ML418: The First Selective, Sub-Micromolar Pore Blocker of Kir7.1 Potassium Channels. ACS Chemical Neuroscience. 2016;7(7):1013–1023.
- O’Malley N, Nasrallah C, Churchill A, et al. Cryo-EM structure of the human Kir7.1 channel reveals the molecular basis of snowflake vitreoretinal degeneration disease. Communications Biology. 2026. doi:10.1038/s42003-026-10436-0.
- Pattnaik BR, Nischal KK, Alekseev O, et al. Association of Autosomal Dominant Snowflake Vitreoretinal Degeneration with Retinoschisis. Ophthalmology Science. 2026;6(6):101189.
- Beverley KM, Pattnaik BR. Inward rectifier potassium (Kir) channels in the retina: living our vision. American Journal of Physiology-Cell Physiology. 2022;323(3):C772–C782.
- Xu P, Zou W, Yin W, et al. Ion channels research in hPSC-RPE cells: bridging benchwork to clinical applications. Journal of Translational Medicine. 2024;22:1073.
- Hernandez CC, Gimenez LE, Dahir NS, et al. The unique structural characteristics of the Kir7.1 inward rectifier potassium channel: a novel player in energy homeostasis control. American Journal of Physiology-Cell Physiology. 2023;324(3):C694–C706.
- Hubble Therapeutics. HUB-101/LCA16 gene therapy program. Official program information, accessed September 2026.
- Hope in Focus. LCA Therapy Development Pipeline. Accessed September 2026.
- Saxena S, Kabra M, Abdeen AA, et al. Genome-wide CRISPR screening identifies cellular factors controlling nonviral genome editing efficiency. Nature Communications. 2026;17:8086.
- Wright PD, Kanumilli S, Tickle D, et al. A High-Throughput Electrophysiology Assay Identifies Inhibitors of the Inwardly Rectifying Potassium Channel Kir7.1. Journal of Biomolecular Screening. 2015;20(6):739–747.
- Lewis LM, Bhave G, Chauder BA, et al. High-Throughput Screening Reveals a Small-Molecule Inhibitor of the Renal Outer Medullary Potassium Channel and Kir7.1. Molecular Pharmacology. 2009;76(5):1094–1103.